
微射流均质机在药物制剂中应用的研究进展
微射流均质机在药物制剂中的应用,主要通过高速剪切、高速碰撞、空化及湍流等作用,实现物料的微细化、均质与粒径控制。凭借固定几何结构交互容腔、高压液压系统以及良好的批次重现性和规模化放大能力,微射流均质技术已广泛应用于药物纳米晶、脂质体、纳米乳、微/纳米混悬液及聚合物纳米粒等制剂的制备。
本文围绕微射流均质机的设备结构与工作原理、关键工艺参数、处方因素及典型药物剂型应用进行系统分析,并进一步讨论其稳定性、技术比较及规模化生产,为药物制剂研发与工艺放大提供技术参考。一、微射流均质机的设备结构与工作原理
1、设备基本组成
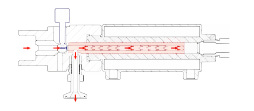
微射流均质机通过液压增压系统将物料加压至超高压并强制通过微孔道交互容腔,在毫秒级内完成超细粉碎。核心部件包括:进料杯(容纳预分散料液,可配置夹套温控);单向阀(防止高压流体回流,确保增压泵吸入冲程与排出冲程隔离);液压增压泵(通过液压油驱动活塞将物料增压至 2 068~3 103 bar,是系统的动力核心);高压传感器(实时监测均质腔上游压力并反馈至控制系统);均质腔(交互容腔,Y 型/Z 型/一字型,固定几何结构的金刚石微孔道,是发生破碎的核心场所);热交换器(壳管式或板式,将均质后料液温度降至 25~40 ℃);出料口与气泡陷阱(排除样品中残留气泡以维持压力稳定)。2、核心物理作用机制
工作过程中,物料进入高压腔后,在液压系统作用下被加压,并高速通过微米级交互腔,物料在交互容腔内经受四种复合效应的协同作用:- 高速剪切——流体在 75~200 μm 微孔道中径向速度梯度可达 10⁷~10⁸ s⁻¹,将聚集体和液滴撕裂至亚微米尺度;
- 高速撞击——Y 型腔内两股射流正面碰撞(1 500 bar 下射流速度约 550 m/s),Z 型腔依赖颗粒偏离流线撞击壁面;
- 空穴效应——缩口段压力突降诱发气泡成核,扩压段气泡溃灭产生瞬态高温和冲击波;
- 湍流脉动——出口端雷诺数 Re 远超 10⁴,Kolmogorov 微尺度达亚微米级,完成最终分散。
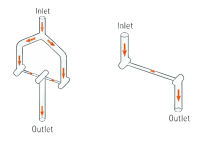
不同结构的交互腔具有不同的流体作用方式,常见结构包括 Y 型腔(对撞型,微孔道 75~100 μm)、Z 型腔(剪切型,微孔道约 200 μm)和一字型腔,可根据物料性质及生产工艺进行选择。
均质腔类型结构示意图(Y、Z、一字型)
二、影响微射流均质效果的主要工艺参数
1、均质的物质粒径极限
任何药物-稳定剂体系在给定均质条件下均存在一个物理上不可逾越的粒径下限——物质粒径极限(grinding limit)。该极限由药物自身的晶格能、脆性指数和晶体缺陷密度共同决定,而非仅由压力或循环数控制。
陶瓷和金属超细研磨领域早已认识到研磨极限的存在,但药剂学领域对这一概念的关注明显不足。压力与循环数的作用在于帮助体系趋近该极限,而非无限降低粒径——一旦接近物质粒径极限,继续升高压力或增加循环数仅增加能耗和过处理风险,粒径不再显著减小。
脆性药物(如白藜芦醇、格列本脲)因晶格缺陷丰富、断裂韧性低,物质粒径极限较小(可达 50~100 nm);塑性药物(如布洛芬、吲哚美辛)在高应力下以塑性变形而非脆性断裂耗散能量,极限粒径通常偏大(200~500 nm)。
2、压力与循环次数
压力提供破碎所需的能量密度——更高的压力产生更强的空穴冲击波和更高的剪切应力,使体系能够克服更大晶粒的内聚能。循环次数决定体系趋近物质粒径极限的程度:前 3~5 次内粒径快速下降,此后逐步进入平台期。
生产中需明确目标粒径与物质粒径极限的相对位置:若目标粒径远大于极限,低压少循环即可满足;若目标粒径接近或低于极限,则该体系在现有条件下无法实现,需更换稳定剂体系、改变药物固态形式(如喷雾干燥预处理)或采用组合工艺。
3、温度
均质过程近似绝热,物料温升约 2~3 ℃/100 bar,1 500 bar 条件下单次通过温升可达 30~45 ℃。Y 型腔因撞击能量集中温升更高,Z 型腔因流道折转散热略多。热交换器(壳管式或板式)需将出口温度控制在 25~40 ℃ 范围,以避免热敏药物降解和稳定剂解吸。
对于含脂质熔体的体系,需在高于脂质熔点的温度(70~85 ℃)下操作,此时热交换器转为保温功能。
4、固含量与黏度
可有效处理的固含量范围为 1%~20%(w/w),优化区间通常为 5%~10%。固含量过高(>20%)使悬浮液呈非牛顿流体行为,腔体内流速分布扭曲,并行通道间流量分配不均;固含量过低(<1%)则空穴效应因颗粒不足而弱化,且生产率过低。
体系黏度上限约为 5 000 mPa·s,超过此值后液压增压泵的吸入冲程效率急剧下降。黏度高于 1 000 mPa·s 的体系(如高浓度脂质熔体)建议采用批次循环模式而非单次通过模式。
三、微射流均质机在药物剂型中的应用
1、药物纳米晶
药物纳米晶是纯药物亚微米胶态分散体(100~500 nm),通过巨大比表面积实现溶出速率数量级提升。微射流均质制备的优势包括:以水为分散介质,不引入有机溶剂,避免了溶剂残留问题;对大多数 BCS Ⅱ/Ⅳ 类药物具有广泛的适用性;以及数量放大原理赋予的良好线性放大能力。组合工艺
标准微射流均质路线需要微米化的原料并依赖多轮循环,效率偏低。为此Müller 课题组开发了 4 类“预处理+微射流均质”的组合工艺,核心思路是在药物进入交互容腔之前,通过预处理改变其物理结构以降低后续均质所需的能量门槛。
- H42 工艺(喷雾干燥+微射流均质):喷雾干燥将药物与稳定剂共分散为多孔脆性微球,均质时仅需 1 个循环即降至 192 nm(白藜芦醇),而未经预处理的原料在同等条件下仅达 569 nm;格列本脲经 H42 处理后溶出速率也获得数量级提升。Liu 等的 DoE 研究表明,与传统直觉相反的是,喷雾干燥所得中间体以结晶态为主时其均质效率反而优于非晶态,提示预处理改变的是颗粒的脆性而非结晶度。
- H96 工艺(冻干+微射流均质):冷冻干燥形成高度多孔的疏松骨架,复溶后颗粒内部遍布结构缺陷,微射流 1~2 个循环即可将格列本脲粒径从 772 nm 降至 164 nm。
- H69 工艺(NANOEDGE™,Baxter):药物溶于有机溶剂后注入水性反溶剂中快速沉淀生成纳米级晶核,随即以微射流均质退火——前者控制成核,后者抑制晶体生长并消除沉淀过程的粒径不均一性,可制备粒径低于 100 nm 的超细纳米晶。
- CT 工艺(介质研磨+微射流均质)则属于两步自上而下(top-down)路线,以研磨完成粗碎、微射流完成精控,适用于高硬度药物的纳米化。
2 、脂质体
脂质体是以磷脂双分子层为骨架的囊泡结构(80~200 nm),微射流法通过高压剪切和撞击将多层脂质膜剥蚀为单层囊泡,可避免或大幅减少有机溶剂使用,所得脂质体多分散指数(polydispersity index,PDI)低于 0.2、包封率高。
脂质体的粒径、包封率与体内药代行为高度依赖于制备工艺参数组合,但微射流工艺参数(压力、循环数、温度)对脂质体内部结构(层数、内水相体积)的影响规律目前仍以经验探索为主,缺乏从磷脂自组装角度出发的预测性理论框架。
3、纳米乳
纳米乳是粒径 20~200 nm 的热力学不稳定但动力学高度稳定的胶体分散体系,在肠外营养与药物靶向递送中具有重要应用。Maa 和 Hsu 证明微射流法在乳化效率和液滴分布上优于超声法和传统均质法。
Washington 和 Davis 早在 1988 年即报道了微射流制备肠外营养乳剂的可行性。Müller 等以微射流在 800 bar/2~3 循环条件下获得含油量 30%~40% 的可注射浓缩鱼油纳米乳。Alliod 等横向比较超声法、微射流法和预混膜乳化法,证实微射流在粒径控制(PDI 低于 0.1)和可放大性上综合最优。
4、微米/纳米混悬液
从微米到纳米级的颗粒分散体系是制剂基础剂型之一,微射流均质可实现粒径精准控制与窄分布,对眼科、吸入和注射缓释混悬液尤为关键。Silvestri 等早期报道微射流对黄蓍胶等高分子增稠剂的降解效应,揭示了剪切力对辅料分子量的潜在影响。Möschwitzer 等将纳米混悬液喷涂于丸芯制备黏膜黏附给药系统,实现了从液体到固体的剂型转化。自上而下法在规模化生产中整体优于自下而上法。5、聚合物纳米粒(PLGA NPs)
聚乳酸-羟基乙酸共聚物(poly(lactic-co-glycolic acid),PLGA)是美国食品药品监督管理局(FDA)批准的可注射生物降解聚合物,其纳米粒制备依赖乳液-溶剂挥发法,微射流均质在其中作为高效乳化工具。
Dong 和 Feng 以微射流乳化-溶剂挥发法制备紫杉醇 PLGA 纳米粒,粒径约 200 nm,包封率高于 80%。Sani 等报道 PEG-PLGA 纳米粒在微射流 3 个循环获得 121 nm 粒径,但 20 个循环后粒径反升至 172 nm,揭示了聚合物纳米粒中显著的“过处理”效应。Lamprecht 等系统研究了微射流工艺参数(压力、循环数、稳定剂种类)对 PLGA 纳米粒性质的影响。与传统超声乳化相比,微射流法制备的 PLGA 粒子分布更窄(PDI 低于 0.15),且工艺线性放大更可靠。
微射流均质技术在 5 类药物剂型中的应用对比
剂型
粒径范围
核心机制
典型稳定剂/辅料
关键工艺条件
代表性案例
药物纳米晶
100~500 nm
撞击+空穴主导
Poloxamer、Tween 80、Plantacare 2000
1500 bar,1~30 循环
白藜芦醇、格列本脲
脂质体
80~200 nm
剪切+撞击
磷脂、胆固醇
500~1 500 bar,3~10 循环
阿霉素、两性霉素 B
纳米乳
20~200 nm
剪切+湍流+空穴
磷脂、Tween 80、Span 80
400~800 bar,2~5 循环
浓缩鱼油乳
微米/纳米混悬液
200 nm~10 μm
剪切+撞击+空穴
PVP/SDS、HPMC、Poloxamer
500~2 000 bar,1~20 循环
氢化可的松
聚合物纳米粒
100~300 nm
剪切+湍流(乳化后固化)
PVA、Poloxamer
500~1 000 bar,3~15 循环
紫杉醇 PLGA NPs
四、微射流均质机对制剂稳定性的影响
1、 物理稳定性
纳米制剂失稳机制包括沉降、絮凝、聚集和 Ostwald 熟化。窄初始粒径分布(PDI 低于 0.1~0.2)从根源上降低熟化驱动力。空间位阻稳定(Plantacare 2000、Inutec SP1)在 zeta 电位接近零时仍能提供有效保护。静电稳定(|ζ|>30 mV)在生理介质中因双电层压缩失效。冻干固态化(甘露醇/海藻糖保护,复溶粒径比<1.3)是长期稳定最可靠策略,利福平纳米晶冻干后 120 天粒径不变。2、化学稳定性
化学降解风险来自空穴瞬态高温、宏观温升和溶解氧活化。氧化敏感药物需全程氮气保护(溶解氧<1 ppm),水解敏感药物依赖在线冷却控制温升。微射流均质可诱导多晶型转变,部分晶型化学反应活性存在差异。生物大分子(蛋白质、mRNA)在空穴效应和超高剪切下极易发生结构破坏与生物活性丧失,因此一般认为微射流均质并不适用于此类分子的制剂加工,将其纳入该技术平台的应用范畴需审慎评估潜在风险。五、微射流均质机与其他制备技术的横向比较
四种纳米制备技术多维度对比
维度
介质研磨
高压阀式均质
微射流均质
超声法
粒径下限
100 nm(d₅₀)
60~200 nm,药物依赖性高
50~200 nm
约 100 nm,批次间变异大
粒径分布(PDI
较宽(d₉₀/d₅₀>3)
中等,优于介质研磨
≤0.20
多在 0.15~0.40
线性放大
中
中
优(数量放大)
差
污染风险
高(介质磨损)
低
极低(金刚石/陶瓷腔体)
中(探头金属溶蚀)
连续化生产
可实现
可实现
优
困哪
设备投资
低~中
中
高
低
注:设备投资为基于市场公开报价的定性评估,非来自同行评议文献的定量数据,仅供相对量级参考。
Chogale 等研究证实微射流在处理效率和高载药量耐受性上优于介质研磨。Nakach 等比较了高压阀式均质与搅拌珠磨,发现后者 d₅₀ 下限更低(约 100 nm vs 约 200 nm),但前者粒径分布更均匀,且两者的 d₉₀/d₅₀ 比值各自遵循一条与工艺参数无关的“技术特征主曲线”。
阀式均质机均质阀间隙的动态变化是批次间差异的物理根源,微射流的固定几何腔体从原理上消除了这一变异源。Top-down 法(微射流均质和介质研磨)在产品结晶度保持、GMP 合规性上优于 bottom-up 法;组合策略(NANOEDGE™)在超细注射纳米混悬液中具独特价值。成本需综合考量研磨介质消耗、污染报废及工艺开发时间,非单纯设备采购价格可比。
诺泽微射流均质设备参数对比与放大策略
微射流均质机三级设备关键参数对比
| 级别 | 代表型号 | 最小样品量 | 流量范围 | 最大压力 |
| 实验室 |
Lab、Nano-La |
25mL |
1.5-4.2 L/h | 3103 bar |
| 中试 | Mini、1000 |
300mL |
20-80 L/h |
2068 bar |
| 生产 | 2000、4000、4000T |
6L |
200-1000 L/h |
2068 bar |
注:数据来源于诺泽流体科技(上海)有限公司
线性放大基于固定几何结构交互容腔的“数量放大”原理:微孔道几何尺寸不变,通过增加并行通道数提升通量,每通道流体力学条件完全一致。工艺转移需注意:实验室 3103 bar可实现的极限粒径,在生产级 2068 bar 下未必复现,建议以 2068 bar 为稳健设计上限。
六、微射流均质机的GMP合规无菌生产与PAT
在药物制剂产业化应用中,微射流均质机除需要满足粒径控制和工艺重复性要求外,还需要兼顾GMP生产环境下的清洁、灭菌及过程控制要求。1、CIP 系统设计与清洁验证
微射流均质机的在线清洗(CIP)设计需覆盖从进料杯经增压泵、交互容腔至出料口的全流路。CIP 回路通常以纯化水预冲洗、碱性清洗剂(如 1%~2% NaOH,60~80 ℃)循环、纯化水漂洗、酸性中和(如 0.5% 磷酸)和最终 WFI 冲洗 5 个阶段构成,清洗流速需维持湍流状态(雷诺数 Re>10 000)以确保管壁剪切力。
金刚石交互容腔的微孔道(75~200 μm)在清洗中的特殊风险在于:层流条件下微孔道中心流速远高于壁面,壁面剪切力不足使亚微米药物颗粒可能残留在孔道入口死角处。因此,CIP 程序设计必须包含定期反向冲洗(back-flushing)以消除定向流清洗形成的“死区”。
清洁验证通常采用核黄素荧光覆盖性测试与棉签擦拭(swab sampling)结合 HPLC/TOC 定量分析的双轨策略。残留限度按 ≤10 μg/cm² 或基于 ADE/PDE 的毒理学推导值中较严格者执行。对于产品切换频繁的 CDMO 场景,推荐模块化一字型交互容腔以降低验证复杂度。2、SIP 与无菌保证
在线灭菌(SIP)通过向全封闭流路通入饱和纯蒸汽(121 ℃,≥30 min 或等效 F₀ 值 ≥15 min),实现微射流均质机从进料口到灌装线的全程无菌化。微射流均质机作为 SIP 链中的关键节点,其 316L 不锈钢材质、卫生级 Tri-Clamp 接口和最小化死角设计满足 ASME BPE 标准。
SIP 运行期间需监测的关键参数包括:各温度传感器(通常布置在均质腔进出口和管路最低点)是否同时达到灭菌温度、冷凝水排除是否通畅(系统最低点冷凝水积聚将形成冷点)、以及整个系统在灭菌后的正压无菌维持能力。交互容腔因热容量大,升温滞后于管路,是 SIP 验证中常见的“最冷点”,需以生物指示剂(嗜热脂肪芽孢杆菌孢子)在该位置进行挑战性验证,确保无菌保证水平(SAL)≤10⁻⁶。
SIP 后系统完整性需通过压力衰减测试确认——在 SIP 结束后维持系统正压并监测压降速率,超过设定阈值的泄漏将破坏无菌屏障。密封圈和单向阀是压力衰减测试中最常见的失效位点,其更换周期与 SIP 频次、操作温度和清洗剂化学兼容性直接相关,应在预防性维护计划中纳入 SIP 次数的累积追踪。3、PAT 应用
聚焦光束反射测量(FBRM)和动态光散射(DLS)已实现在线粒径监测,NanoFlowSizer(空间分辨动态光散射,SR-DLS)可在浓悬浮液流动状态下实时测量粒径。与 PID 控制器集成后,系统可在达到目标粒径时自动停止均质,避免过处理。
PAT 从实验室可行性的验证向 GMP 车间常态化部署的过渡,面临三个层面的障碍。
- 其一,洁净级在线传感器需同时满足耐高压、耐 121 ℃ 蒸汽灭菌及输出数据符合 21 CFR Part 11 合规性等多重要求,其采购与全生命周期维护成本可显著超过均质机主机本身。
- 其二,PAT 闭环控制要求针对每一种产品与处方单独建立粒径-压力-循环数的动态响应标定模型,在 CDMO 多产品快速切换的运营模式下,建模的时间与物料成本难以有效摊薄。
- 其三,SIP 过程中传感器探头反复经受蒸汽灭菌的高温冲击与随后的骤冷循环,其长期测量漂移特性与合理的校准周期尚未形成行业共识。部分企业因此选择在 SIP 前拆卸传感器并以离线取样替代在线监测,实质上退回了半间歇式的质量控制模式,削弱了 PAT 连续制造的核心理念。
七、总结与展望
微射流均质机凭借固定几何腔体和精密液压系统,在粒径精细化控制、分布均一性和线性放大方面具有核心优势,是 BCS Ⅱ/Ⅳ 类药物纳米制剂的首选技术平台。5 类剂型的应用广度已被充分验证,药物纳米晶和纳米乳的工艺-属性关系尤为成熟。
然而,从实验室研发向 GMP 车间生产的技术转移仍面临多重挑战:预处理条件的标准化不足、固定几何腔体对多样化物料体系的适应性局限、含有机溶剂体系对设备密封材质的额外工程要求,以及 CIP/SIP 验证数据在公开文献中缺乏工业规模的系统性报道。
未来,以下 3 个方向值得重点推进。- 机理深度:建立从药物分子及晶体学性质(脆性指数、晶格能、表面自由能)出发的均质效率预测模型,推动处方与工艺设计从经验试错向理性预测的方法论转型。
- 工程广度:实现智能化 PAT 闭环控制(从“参数控制”向“质量控制”的升级),完备含有机溶剂与脂质熔体体系的连续化工艺路线,并建立适应 CDMO 多产品快速切换场景的清洁验证策略。
- 应用边界:明确微射流均质技术的适用禁区——包括基因治疗载体(AAV、LNP-mRNA)、核酸药物及大多数生物大分子——空穴效应和高剪切应力将不可逆地破坏其生物活性,上述领域应优先考虑温和的低剪切加工路线。
诺泽微射流均质机
诺泽流体提供实验室、中试及生产型微射流均质设备,可用于药物纳米晶、脂质体、纳米乳和纳米混悬液等制剂工艺研发及生产放大。在设备选型过程中,可根据样品量、处理量、目标粒径、物料性质、均质压力及生产规模选择相应设备,并通过实验验证确定具体工艺参数。
对于需要从实验室研发进一步放大到中试及生产的药物制剂项目,可结合物料特性和生产要求制定相应的微射流均质工艺方案。
上一篇:无
下一篇:碳化硅浆料纳米分散:微射流均质技术解析
